

⏱ 30秒サマリー
- 何をする反応か — カルボン酸とアミンを、触媒量のボロン酸(またはホウ酸・ホウ酸エステル)存在下で加熱・脱水し、水だけを副生してアミドを得る直接脱水縮合。当量の縮合剤も酸塩化物化も要らない。
- 何ができるか — 縮合剤由来の廃棄物を出さずにアミドを作れる。電子求引性アリールボロン酸(1996 年の山本・石原法)から、室温で働くオルト-ハロゲン置換体、多核ホウ素触媒(DATB など)、ホウ酸エステル触媒へと発展し、無保護アミノ酸やペプチド結合形成にも適用例が広がっている。
- いつ使うか — 反応性の素直なカルボン酸と一級・環状二級アミンの組み合わせで、スケールが大きく廃棄物を減らしたいとき。ただし脱水操作(共沸・モレキュラーシーブ)がほぼ必須で、配位性の強いアミン(2-アミノピリジン等)、低求核性アミン、エピ化しやすい基質では条件選択が要る。
概要
アミド結合は医薬品・天然物・高分子に遍在し、創薬化学で最も頻繁に用いられる反応の一つがアミド形成であることが反応統計の解析から示されている[28]。しかし実際の合成では、カルボン酸を酸塩化物や活性エステルに変換するか、当量以上の縮合剤(カルボジイミド、HATU など)を用いるのが一般的で、試薬由来の副生成物が目的物の数倍の質量に達することも珍しくない。こうした背景から、カルボン酸とアミンを触媒的に直接脱水縮合させる方法は、グリーンケミストリーの重要課題として繰り返し取り上げられてきた[29]。
ホウ素系触媒はこの課題に対する最も研究の進んだ解の一つである。1996 年、石原・大原・山本は3,4,5-トリフルオロフェニルボロン酸がカルボン酸とアミンの脱水縮合を強力に触媒することを報告した[1]。電子不足なアリールボロン酸は水・酸・塩基に耐えるルイス酸として振る舞い、トルエンやキシレン還流下で水を除きながら反応を進める。この手順は Organic Syntheses に収載され[2]、さらに安価なホウ酸でも同様の変換が可能であることが Tang によって示された[3]。
2008 年、Hall らは2-ヨードフェニルボロン酸を用いると、モレキュラーシーブ存在下室温でアミド化が進行することを見いだし[4]、続いて 5-メトキシ-2-ヨードフェニルボロン酸(MIBA)へと最適化した[5]。2017 年には柴﨑・熊谷らが、ホウ素・酸素・窒素だけからなる六員環 B₃NO₂ 骨格(DATB:1,3-ジオキサ-5-アザ-2,4,6-トリボリナン)をもつ多核ホウ素触媒を報告し[6]、ペプチド合成への展開[18]や実用的な合成法の開発[19]につなげた。並行して Sheppard らはホウ酸エステル B(OCH₂CF₃)₃ を当量試薬[15]、次いで触媒[16]として用いる方法を確立し、無保護アミノ酸や医薬品標的化合物への適用を示している。
機構の理解も大きく変わった。当初はモノアシルオキシボロン酸が活性種と考えられていたが[1,2]、2018 年の Whiting・Sheppard らの研究は、二つのホウ素原子が O または NR で架橋された二核種を経由する経路を支持している[10](後述)。
反応機構
(1) 古典的な提案 — モノアシルオキシボロン酸

石原・山本らは、カルボン酸とアリールボロン酸を脱水条件で加熱するとモノアシルオキシボロン酸(ArB(OH)OCOR)が生成することを ¹H NMR で観測し、これがアシル化剤としてアミンと反応すると提案した[1,2]。単離した中間体とアミンの反応は室温でも進むが加水分解のため途中で止まることから、この中間体の生成が律速段階であるとされた[2]。ホウ酸についても、混合酸無水物型の中間体が実際のアシル化剤と考えられた[3]。電子求引基がボロン酸のルイス酸性を高め、この活性化段階を加速すると説明される。
(2) オルト置換基の効果 — ハロゲンの関与
Hall らのオルト-ヨード体が室温で働く理由について、DFT 計算はオルト位ハロゲンがルイス塩基として振る舞い、遷移状態で水素結合の受容体となって四面体中間体の形成を助けるという解釈を示した[8]。アリールボロン酸触媒アミド化の全体的な DFT 解析も行われている[9]。一方、無触媒の熱的アミド化がどの程度寄与しているかも早くから検証されており[7]、「本当に触媒が効いているか」は常に対照実験で確かめるべき論点である。
(3) 現在の描像 — 二核 B–X–B 種(X = O, NR)

2018 年、Arkhipenko・Sheppard・Whiting らは、合成・単離した各種アシルオキシホウ素化合物とアミンの反応、X 線構造、¹¹B NMR、速度論、DFT を組み合わせ、従来像の見直しを提案した[10]。主な結論は以下のとおりである。
- 単核のアシルオキシホウ素はアシル化剤として働かない。 モノアシルオキシホウ素化合物にベンジルアミンを加えると、アミンがホウ素に配位した “ate” 錯体を与えるだけでアミドは生じなかった。アミンはカルボニル炭素を攻撃するより、ルイス酸性のホウ素に配位しやすい。
- ホウ素上に少なくとも 3 つの空き配位座が必要。 ボリン酸(R₂BOH)はそれ自体では触媒にならず、反応系中でプロト脱ホウ素化を受けてボロン酸に変わったものが真の触媒であると結論された。ボロン酸・ホウ酸が有効でボリン酸が無効である理由がこれで説明される。
- 二核経路。 二つのホウ素が O または NR で架橋された種がカルボン酸を活性化し、同時にアミンをカルボニルへ導くと提案された。モデル化した複数の触媒サイクルの律速障壁は 21〜25 kcal/mol 程度で、単核経路(>30 kcal/mol)より有意に低い。
- オルト置換基の別の役割。 オルト置換により不活性なボロキシン(ボロン酸の環状三量体無水物)の形成が不利になり、活性な二核種が生じやすくなる。
- 脱水が決定的。 活性種の形成は吸熱的な脱水縮合を含むため、モレキュラーシーブ(この研究では 5 Å)や共沸脱水が不可欠である。過剰のカルボン酸は反応を阻害する。
DATB 触媒についても、三つのホウ素のルイス酸点がカルボン酸とアミンの双方を同時に捕捉し、遷移状態のエントロピー損失を小さくするという多点活性化の描像が提案されており[6]、近接位のプロトン化によって B₃NO₂ 環のルイス酸性が発現することが示されている[11]。
まとめると、教科書的な「アシルオキシボロン酸がアシル化剤」という図式は簡略化であり、実際には複数のホウ素中心が協同する二核(多核)機構が有力と考えられる。ただし具体的な活性種はボロン酸の構造・基質・条件によって変わりうると著者ら自身が注意しており、単一の機構に収束したわけではない。
(4) 触媒失活 — 配位性アミンによるオフサイクル化
2025 年の研究は、2-クロロフェニルボロン酸が安息香酸/ベンジルアミンでは良好に働く一方、フェニル酢酸/2-アミノピリジンでは完全に不活性になることを示した[12]。2-アミノピリジンがボロキシンと安定な不活性錯体を形成するためで(X 線構造で確認)、アミンの反応性は求核性だけでなく「触媒をサイクル外に捕捉する能力」にも支配される。同研究では、電子不足フェノール由来のホウ酸エステル B(OArF)₃ がこの種の阻害を受けにくいことが示されている(後述)。
特徴・適用範囲・類似反応との比較
強み
- 副生成物が水だけ。縮合剤由来の尿素、HOBt、リン酸化物などが出ない。
- 触媒が安価・低毒性で、ホウ酸や多くのアリールボロン酸は市販品をそのまま使える。
- 1 mol% 程度の触媒量で数十 mmol スケールが可能[2,3]。
- 遊離のヒドロキシ基を保護せずに使える例が多い[3,16]。
- α-ヒドロキシ酸などで光学純度の低下が小さい例が報告されている[2]。
弱み・注意点
- 脱水が必須。 共沸還流(トルエン、TAME、フルオロベンゼン等)またはモレキュラーシーブを用いる。室温法でも大量の活性化 MS を要する[4]。
- 多くの条件は加熱を要する(典型的にはトルエン還流付近)。熱に弱い基質やエピ化しやすい基質では温度の最適化が必要。
- 配位性・低求核性アミンで失速しやすい。 2-アミノピリジンのような配位性アミンは触媒を不活性錯体として捕捉する[12]。電子求引性アニリンではホウ酸を 25 mol% 程度まで増やす必要がある[3]。
- 嵩高い酸・芳香族酸・α-分岐酸は遅い。共触媒(DMAPO)[13]や多核触媒[6,17]で改善されるが、一般解ではない。
- カルバメート保護アミノ酸(Boc, Fmoc)は単核ボロン酸では扱いにくく、ペプチド合成ではジペプチド酸のオキサゾロン経由エピ化も残る課題とされる[27]。
- 過剰のカルボン酸は反応を阻害しうる[10]。
類似反応との比較
| 方法 | 活性化 | 標準温度 | 主な利点 | 主な弱点 |
|---|---|---|---|---|
| アリールボロン酸触媒[1,4,5] | ArB(OH)₂(1–20 mol%)+ 脱水 | 室温(o-ハロゲン体)〜 還流 | 水のみ副生、触媒が安価 | 脱水必須、配位性アミン・保護アミノ酸に弱い |
| ホウ酸触媒[3] | B(OH)₃(1–25 mol%)+ 共沸 | トルエン還流 | 極めて安価、単離が簡単 | 反応性の高い酸・アミンの組み合わせに限られる[16] |
| ホウ酸エステル触媒[16,12] | B(OCH₂CF₃)₃、B(OAr^F)₃ | TAME / tBuOAc 還流 | 無保護アミノ酸・配位性基質に強い、樹脂ろ過精製 | フッ素系試薬、反応時間が長い場合あり |
| 多核ホウ素触媒(DATB 等)[6,18,19] | B₃NO₂ 環 | 50–80 ℃ 程度 | 高活性・広い基質適用、ペプチド合成 | 触媒合成の手間(Pym-DATB で改善) |
| 縮合剤(DCC, EDC, HATU 等) | 当量の活性化剤 | 0 ℃ 〜 室温 | 速い・確実・汎用 | 当量の廃棄物、コスト、一部は感作性 |
| 酸塩化物法(Schotten–Baumann 等) | SOCl₂, (COCl)₂ | 0 ℃ 〜 室温 | 反応性が高い | 酸に弱い基質に不向き、HCl 副生 |
| 熱的直接縮合[7] | なし(加熱のみ) | 高温 | 試薬不要 | 基質が限られ、触媒法との比較対照が必要 |
使い分けの目安: 小スケールで確実さが最優先なら縮合剤。廃棄物を減らしたい中〜大スケールで、基質が単純な脂肪族酸と一級・環状二級アミンならホウ酸またはアリールボロン酸。無保護アミノ酸や配位性ヘテロ環アミンを含むならホウ酸エステル系。高活性やペプチド合成を狙うなら多核ホウ素触媒が候補になる。
反応例
Organic Syntheses:3,4,5-トリフルオロフェニルボロン酸触媒(1 mol%)[2]
 4-フェニル酪酸とベンジルアミン(30 mmol スケール)から、触媒 1 mol% で N-ベンジル-4-フェニルブタンアミドが 94–95% で得られる。同手順の Discussion では、嵩高い 1-アダマンタンカルボン酸もメシチレン還流で反応すること、光学活性 α-ヒドロキシ酸では光学純度の低下が 2% 未満であること(マンデル酸ではわずかにラセミ化)が述べられている。
ホウ酸触媒(Tang 法)[3]

同じ基質の組み合わせをホウ酸 1 mol% とトルエン共沸(Dean–Stark)で反応させると、91% で同じアミドが得られる。生成物はヘキサンで沈殿させてろ過するだけで単離でき、クロマトグラフィーを要しない。
室温アミド化(Hall 法)[4,5]

2-ヨードフェニルボロン酸 10 mol%、活性化した粉末 4 Å MS 存在下、ジクロロメタン中室温で、フェニル酢酸とベンジルアミンから 99% でアミドが得られる。二級アミン(ピペリジン)では溶媒を THF に替えると収率が大きく改善した。触媒は塩基性水層を中和して抽出すれば回収できる。最適化された MIBAはさらに短時間で高収率を与える。
ボロン酸–DMAPO 協奏触媒:反応性の低いカルボン酸[13]
 ボロン酸単独では反応しにくい芳香族カルボン酸や α-分岐カルボン酸に対し、石原・Lu は 4-(ジメチルアミノ)ピリジン N-オキシド(DMAPO)を共触媒とする系を開発した。ボロン酸との混合酸無水物に DMAPO が求核攻撃し、より反応性の高いカチオン性中間体を生じる「二段階活性化」が提案されている。共役カルボン酸では Michael 付加を抑えてアミドを選択的に与える。
多核ホウ素触媒 DATB によるペプチド合成[6]

柴﨑・熊谷らの DATB 触媒は、嵩高い脂肪族・芳香族カルボン酸、保護基のないインドール、α-分岐アミンなど広い基質に有効で、α-キラルなカルボン酸・アミンの立体化学を保持する。これをペプチド合成に展開した研究[18]について、総説は 0.5 mol% で TON 180 のジペプチド合成、80 ℃ での部分的エピ化と 50 ℃ でのその回避を紹介している[27]。ピリミジン骨格を用いた Pym-DATB は安価な原料から短工程で合成でき[19]、市販もされている。
ホウ酸エステル触媒:無保護アミノ酸と医薬品標的[16]
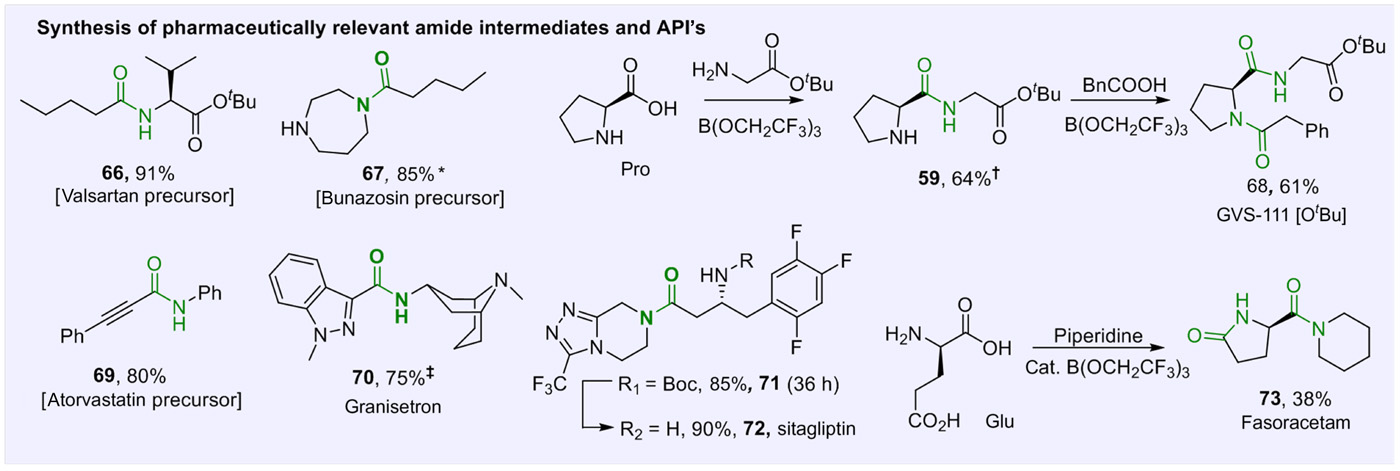
論文[16]より引用
Sheppard らは市販の B(OCH₂CF₃)₃ を 10 mol%(無保護アミノ酸では 20 mol%)用い、TAME 中 Dean–Stark 還流で多様なアミドを合成した。ホウ酸よりも明確に高活性で、無保護アミノ酸からアミノアミドを、N-Boc アミノ酸からジ・トリペプチドを検出可能なエピ化なしで与え、バルサルタン、アトルバスタチン、グラニセトロン、シタグリプチンなどの医薬品標的にも適用された。後処理はスカベンジャー樹脂でのろ過で済む。
配位性基質への挑戦[12]

前述のとおり 2-アミノピリジンはボロン酸触媒を失活させるが、トリス(3,4,5-トリフルオロフェニル)ボレート B(OArF)₃ は阻害を受けにくく、8-アミノキノリン、電子不足アニリン、プロリン誘導体、無保護バリンなどにも適用できる。触媒は BH₃·SMe₂ とフェノールから系中で調製でき、tBuOAc 中 2–5 mol% で 12〜16 g スケールの合成も示されている。
ヒドロキシ基配向型ペプチド結合形成

島田らは、ジボロン酸無水物によるヒドロキシ基配向型アミド化[20]を発展させ、市販のアリールボロン酸を触媒として、セリン・トレオニンのメチルエステル(通常はアシル化剤にならない不活性エステル)とアミノ酸エステルからジペプチドを得ることに成功した[22]。Cbz-Ser-OMe と H-Gly-OtBu から 96%、97% ee でジペプチドが得られる。Ser–Ala の組み合わせでは、60 ℃ で dr 99:1 だったものが 90 ℃ では 92:8 まで低下しており、温度とエピ化の相関を定量的に示す例として有用である。
その他の新しい触媒
- 石原らはオルト位に CF₃ をもつ 2,4-ビス(トリフルオロメチル)フェニルボロン酸を開発し、N-トリフルオロアセチルアミノ酸からのジペプチド合成に適用した[14,27]。
- 斎藤らのジボロン触媒は芳香族カルボン酸に有効[17]。
- 竹本らの gem-ジボロン酸は室温でのペプチド合成を可能にした[21]。
- 2026 年には、市販の 2-(ピペリジン-1-イル)フェニルボロン酸が、文献既知の代表的オルト置換ボロン酸と比較して最も良好な触媒であったと報告されている[23]。
実験手順
標準的な実施例:Organic Syntheses 準拠のプロトコル[2]
- 200 mL フラスコに 4-フェニル酪酸(1.1 当量、33.0 mmol)、ベンジルアミン(1.0 当量、30.0 mmol)、(3,4,5-トリフルオロフェニル)ボロン酸(1 mol%、0.300 mmol)、トルエン 60 mL を入れる。
- フラスコに、水素化カルシウム(約 3 g)を詰めた円筒ろ紙入りの Soxhlet 抽出器を取り付け、その上に還流冷却器とアルゴン導入口を付ける(CaH₂ の代わりに 4 Å MS でもよい)。
- 油浴 120 ℃ で 16 時間還流する。還流するトルエンが乾燥剤を通過して戻ることで、生成した水が系外へ除かれる。
- 室温に冷却後、ジクロロメタンで希釈し、1 M 塩酸(未反応アミン除去)と飽和食塩水で洗浄する。必要に応じて塩基水溶液で洗い、未反応のカルボン酸と触媒を除く。
- 硫酸マグネシウムで乾燥・濃縮し、酢酸エチル–ヘキサンから再結晶する。母液はシリカゲルクロマトグラフィーで回収する。 収率 94–95%、mp 79–80 ℃。
実験のコツ・テクニック
- 脱水が反応の成否を決める。 共沸還流なら Dean–Stark か乾燥剤入り Soxhlet、室温法なら十分に活性化した粉末 MS を大量に使う。機構研究でも、適切な MS がないと活性な二核種がほとんど生じないことが示されている[10]。
- MS は「入れればよい」ではない。 室温法では真空下高温で一晩乾燥させた粉末 MS を使う[4]。ペレットや活性化不十分なものでは再現性が落ちる。
- アミンは触媒より後に入れる。 カルボン酸・触媒・MS を先に混ぜ、短時間撹拌してからアミンを加える手順が採られている[4]。アミンは先にホウ素へ配位して不活性な錯体を作りやすい[10]。
- カルボン酸を大過剰にしない。 過剰の酸は反応を阻害しうる[10]。1.1 当量程度が標準的[2,4]。
- 進まないときはアミンを疑う。 ピリジン環やキノリン環をもつアミンが触媒を捕捉している可能性がある。触媒を増やすより、ホウ酸エステル系(B(OArF)₃ など)への切り替えを検討する[12]。
- 溶媒で収率が変わる。 二級アミンでは CH₂Cl₂ より THF[4]、低温還流が欲しければフルオロベンゼン[13]や TAME[16]が選択肢になる。
- エピ化しやすい基質は温度を下げる。 ペプチド結合形成では 80 ℃ → 50 ℃[27]、60 ℃ と 90 ℃ で dr が 99:1 → 92:8[22] と、温度依存性がはっきり出る。キラル HPLC で確認する。
- 後処理は酸・塩基洗浄が基本。 酸洗浄でアミン、塩基洗浄でカルボン酸とボロン酸触媒が除ける。触媒を回収したい場合は塩基性水層を中和して抽出する[4]。結晶性のアミドならヘキサン沈殿だけで済むこともある[3]。
参考文献
【原著】
- Ishihara, K.; Ohara, S.; Yamamoto, H. “3,4,5-Trifluorobenzeneboronic Acid as an Extremely Active Amidation Catalyst” J. Org. Chem. 1996, 61, 4196–4197. DOI: 10.1021/jo9606564
- Ishihara, K.; Ohara, S.; Yamamoto, H. “(3,4,5-Trifluorophenyl)boronic Acid-Catalyzed Amide Formation from Carboxylic Acids and Amines: N-Benzyl-4-phenylbutyramide” Org. Synth. 2002, 79, 176. DOI: 10.15227/orgsyn.079.0176
- Tang, P. “Boric Acid Catalyzed Amide Formation from Carboxylic Acids and Amines: N-Benzyl-4-phenylbutyramide” Org. Synth. 2005, 81, 262. DOI: 10.15227/orgsyn.081.0262
- Al-Zoubi, R. M.; Marion, O.; Hall, D. G. “Direct and Waste-Free Amidations and Cycloadditions by Organocatalytic Activation of Carboxylic Acids at Room Temperature” Angew. Chem. Int. Ed. 2008, 47, 2876. DOI: 10.1002/anie.200705468
- Gernigon, N.; Al-Zoubi, R. M.; Hall, D. G. “Direct Amidation of Carboxylic Acids Catalyzed by ortho-Iodo Arylboronic Acids: Catalyst Optimization, Scope, and Preliminary Mechanistic Study Supporting a Peculiar Halogen Acceleration Effect” J. Org. Chem. 2012, 77, 8386–8400. DOI: 10.1021/jo3013258
- Noda, H.; Furutachi, M.; Asada, Y.; Shibasaki, M.; Kumagai, N. “Unique physicochemical and catalytic properties dictated by the B₃NO₂ ring system” Nat. Chem. 2017, 9, 571–577. DOI: 10.1038/nchem.2708
【機構・理論】
- Arnold, K.; Davies, B.; Giles, R. L.; Grosjean, C.; Smith, G. E.; Whiting, A. “To Catalyze or not to Catalyze? Insight into Direct Amide Bond Formation from Amines and Carboxylic Acids under Thermal and Catalyzed Conditions” Adv. Synth. Catal. 2006, 348, 813–820. DOI: 10.1002/adsc.200606018
- Marcelli, T. “Mechanistic Insights into Direct Amide Bond Formation Catalyzed by Boronic Acids: Halogens as Lewis Bases” Angew. Chem. Int. Ed. 2010, 49, 6840–6843. DOI: 10.1002/anie.201003188
- Wang, C.; Yu, H.-Z.; Fu, Y.; Guo, Q.-X. “Mechanism of arylboronic acid-catalyzed amidation reaction between carboxylic acids and amines” Org. Biomol. Chem. 2013, 11, 2140. DOI: 10.1039/c3ob27367a
- Arkhipenko, S.; Sabatini, M. T.; Batsanov, A. S.; Karaluka, V.; Sheppard, T. D.; Rzepa, H. S.; Whiting, A. “Mechanistic insights into boron-catalysed direct amidation reactions” Chem. Sci. 2018, 9, 1058–1072. DOI: 10.1039/c7sc03595k
- Noda, H.; Asada, Y.; Shibasaki, M.; Kumagai, N. “Neighboring Protonation Unveils Lewis Acidity in the B₃NO₂ Heterocycle” J. Am. Chem. Soc. 2019, 141, 1546–1554. DOI: 10.1021/jacs.8b10336
- Procter, R. J.; Alamillo-Ferrer, C.; Shabbir, U.; Britton, P.; Bučar, D.-K.; Dumon, A. S.; Rzepa, H. S.; Burés, J.; Whiting, A.; Sheppard, T. D. “Borate-catalysed direct amidation reactions of coordinating substrates” Chem. Sci. 2025, 16, 4718–4724. DOI: 10.1039/d4sc07744j
【変法・改良法】
- Ishihara, K.; Lu, Y. “Boronic acid–DMAPO cooperative catalysis for dehydrative condensation between carboxylic acids and amines” Chem. Sci. 2016, 7, 1276. DOI: 10.1039/c5sc03761a
- Wang, K.; Lu, Y.; Ishihara, K. “The ortho-substituent on 2,4-bis(trifluoromethyl)phenylboronic acid catalyzed dehydrative condensation between carboxylic acids and amines” Chem. Commun. 2018, 54, 5410–5413. DOI: 10.1039/c8cc02558d
- Lanigan, R. M.; Starkov, P.; Sheppard, T. D. “Direct Synthesis of Amides from Carboxylic Acids and Amines Using B(OCH₂CF₃)₃” J. Org. Chem. 2013, 78, 4512–4523. DOI: 10.1021/jo400509n
- Sabatini, M. T.; Boulton, L. T.; Sheppard, T. D. “Borate esters: Simple catalysts for the sustainable synthesis of complex amides” Sci. Adv. 2017, 3, e1701028. DOI: 10.1126/sciadv.1701028
- Sawant, D. N.; Bagal, D. B.; Ogawa, S.; Selvam, K.; Saito, S. “Diboron-Catalyzed Dehydrative Amidation of Aromatic Carboxylic Acids with Amines” Org. Lett. 2018, 20, 4397–4400. DOI: 10.1021/acs.orglett.8b01480
- Liu, Z.; Noda, H.; Shibasaki, M.; Kumagai, N. “Catalytic Oligopeptide Synthesis” Org. Lett. 2018, 20, 612–615. DOI: 10.1021/acs.orglett.7b03735
- Opie, C. R.; Noda, H.; Shibasaki, M.; Kumagai, N. “All Non-Carbon B₃NO₂ Exotic Heterocycles: Synthesis, Dynamics, and Catalysis” Chem. Eur. J. 2019, 25, 4648–4653.DOI: 10.1002/chem.201900715
- Shimada, N.; Hirata, M.; Koshizuka, M.; Ohse, N.; Kaito, R.; Makino, K. “Diboronic Acid Anhydrides as Effective Catalysts for the Hydroxy-Directed Dehydrative Amidation of Carboxylic Acids” Org. Lett. 2019, 21, 4303–4308. DOI: 10.1021/acs.orglett.9b01484
- Michigami, K.; Sakaguchi, T.; Takemoto, Y. “Catalytic Dehydrative Peptide Synthesis with gem-Diboronic Acids” ACS Catal. 2020, 10, 683–688. DOI: 10.1021/acscatal.9b03894
- Takahashi, N.; Takahashi, A.; Shimada, N. “Hydroxy-directed peptide bond formation from α-amino acid-derived inert esters enabled by boronic acid catalysis” Chem. Commun. 2024, 60, 448–451. DOI: 10.1039/d3cc04856j
- Bruce-Salmenkivi, V. K.; Passiniemi, M.; Pihko, P. M. “Catalytic Amidation of Carboxylic Acids Using ortho-Aminophenylboronic Acids” ACS Org. Inorg. Au 2026, 6, 422–429. DOI: 10.1021/acsorginorgau.6c00021
【総説】
- Lundberg, H.; Tinnis, F.; Selander, N.; Adolfsson, H. “Catalytic amide formation from non-activated carboxylic acids and amines” Chem. Soc. Rev. 2014, 43, 2714–2742. DOI: 10.1039/c3cs60345h
- de Figueiredo, R. M.; Suppo, J.-S.; Campagne, J.-M. “Nonclassical Routes for Amide Bond Formation” Chem. Rev. 2016, 116, 12029–12122. DOI: 10.1021/acs.chemrev.6b00237
- Sabatini, M. T.; Boulton, L. T.; Sneddon, H. F.; Sheppard, T. D. “A green chemistry perspective on catalytic amide bond formation” Nat. Catal. 2019, 2, 10–17. DOI: 10.1038/s41929-018-0211-5
- Koshizuka, M.; Takahashi, N.; Shimada, N. “Organoboron catalysis for direct amide/peptide bond formation” Chem. Commun. 2024, 60, 11202–11222. DOI: 10.1039/d4cc02994a
【創薬におけるアミド結合形成の重要性】
- Roughley, S. D.; Jordan, A. M. “The Medicinal Chemist’s Toolbox: An Analysis of Reactions Used in the Pursuit of Drug Candidates” J. Med. Chem. 2011, 54, 3451–3479. DOI: 10.1021/jm200187y
- Pattabiraman, V. R.; Bode, J. W. “Rethinking amide bond synthesis” Nature 2011, 480, 471. DOI: 10.1038/nature10702
関連反応
関連書籍

外部リンク
- Synthesis of Amides – Organic Chemistry Portal
- Organic Syntheses, Vol. 79, p. 176(ボロン酸触媒)
- Organic Syntheses, Vol. 81, p. 262(ホウ酸触媒)
- ボロン酸–DMAPO 協奏型触媒を用いる効率的なアミド形成法(TCI)
- Mechanistic insights into boron-catalysed direct amidation reactions(Chem. Sci., オープンアクセス)
- Organoboron catalysis for direct amide/peptide bond formation(Chem. Commun. 総説, オープンアクセス)
- Amidation – ACS GCI Pharmaceutical Roundtable
- 三核ホウ素触媒の創製からクリーンなアミド合成を実現(ケムステ)
- イナミドを縮合剤とする新規アミド形成法(ケムステ)
- 最近のアミド縮合法の話
- モレキュラーシーブスは脱水剤か貯水剤か
- 脱水縮合をマイルドに触媒化せよ
この反応についてもっと知りたい?
現役の研究者・学生が集まる ケムステSlack(無料) で聞いてみませんか?


